

A型又はB型インフルエンザウイルス感染症の予防(T0834試験)
「警告・禁忌を含む注意事項等情報」等につきましては電子添文をご参照ください。
効能・効果及び効能・効果に関連する注意
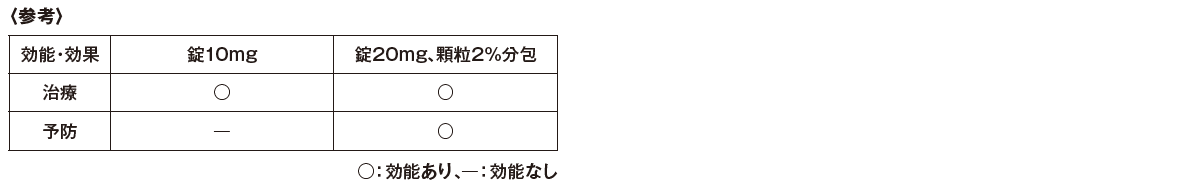
4. 効能・効果
〈ゾフルーザ錠20mg、ゾフルーザ顆粒2%分包〉
〈ゾフルーザ錠10mg〉
5. 効能・効果に関連する注意
〈効能共通〉
- 5.1
-
本剤は細菌感染症には効果がない。[1.1、8.2参照]
- 5.2
-
小児に対する投与については、低年齢になるほど低感受性株の出現頻度が高くなる傾向が示されていることから、学会等から提唱されている最新のガイドライン等を参照し、慎重に検討すること。[1.2、5.4、5.6、18.3.1参照]
〈治療〉
- 5.3
-
抗ウイルス薬の投与がA型又はB型インフルエンザウイルス感染症の全ての患者に対しては必須ではないことを踏まえ、本剤の投与の必要性を慎重に検討すること。[1.1参照]
- 5.4
-
体重20kg未満の小児に対する投与については、他の抗インフルエンザウイルス薬の使用を考慮した上で、本剤の投与の必要性を特に慎重に検討すること。[1.2、5.2、18.3.1参照]
〈予防〉
- 5.5
-
原則として、インフルエンザウイルス感染症を発症している患者の同居家族又は共同生活者のうち、インフルエンザウイルス感染症罹患時に、重症化のリスクが高いと判断される者※を対象とする。[1.1参照]
※ 高齢者(65歳以上)、慢性呼吸器疾患又は慢性心疾患患者、代謝性疾患患者(糖尿病等)等
- 5.6
-
小児に対する投与については、流行ウイルスの薬剤耐性情報に留意し、他の抗インフルエンザウイルス薬の使用を考慮した上で、慎重に検討すること。[5.2、18.3.1参照]
- 5.7
-
本剤のB型インフルエンザウイルス感染症に対する予防投与について、有効性を示すデータは限られていることを考慮した上で、本剤の投与を慎重に検討すること。[17.1.5参照]
用法・用量及び用法・用量に関連する注意
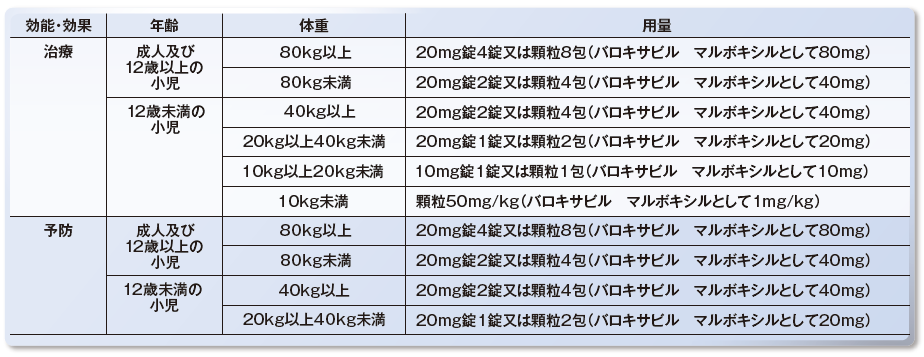
6. 用法・用量
7. 用法・用量に関連する注意
〈効能共通〉
- 7.1
-
10mg錠と20mg錠の生物学的同等性は示されていないため、20mg以上の用量を投与する際には、10mg錠を使用しないこと。
〈治療〉
- 7.2
-
本剤の投与は、症状発現後、可能な限り速やかに開始することが望ましい。症状発現から48時間経過後に投与を開始した患者における有効性を裏付けるデータは得られていない。
〈予防〉
- 7.3
-
インフルエンザウイルス感染症患者に接触後2日以内に投与を開始すること。接触後48時間経過後に投与を開始した場合における有効性を裏付けるデータは得られていない。[17.1.5参照]
- 7.4
-
本剤を服用した日から10日を超えた期間のインフルエンザウイルス感染症に対する予防効果は確認されていない。[17.1.5参照]
初発患者の同居家族又は共同生活者を対象とした国内第Ⅲ相試験(T0834試験)1,2)
本剤は一部、承認外の【用法・用量】を含む臨床成績に基づいて評価され、承認されました。
そのため、本試験では一部承認外の【用法・用量】を含む試験成績を紹介します。
社内資料(予防投与試験)[効能追加承認時評価資料]
Ikematsu H, et al. N Engl J Med. 2020; 383: 309-320.
本研究は塩野義製薬の支援により行われた。本論文の著者に塩野義製薬の社員を含む。
試験概要
- 目的
-
発熱かつ呼吸器症状を有するインフルエンザウイルス陽性被験者の割合を指標として、ゾフルーザ単回経口投与後10日間のインフルエンザウイルス感染症の発症抑制効果を検証する(主要目的)。
- 対象
-
インフルエンザウイルス感染症患者(初発患者)の同居家族又は共同生活者749例(mITT※1解析集団)
- 試験デザイン
-
ランダム化、二重盲検、多施設共同、並行群間、プラセボ対照試験
- 方法
-
被験者は1:1の比率でゾフルーザ群又はプラセボ群にランダムに割付けられ、スクリーニング時の年齢及び体重に応じて以下の表に従い、ゾフルーザ錠20mg又はプラセボ錠もしくはゾフルーザ顆粒2%又はプラセボ顆粒をDay1に実施医療機関で単回経口投与した。評価期間は有効性10日間/安全性15日間(最大5回来院)であった。
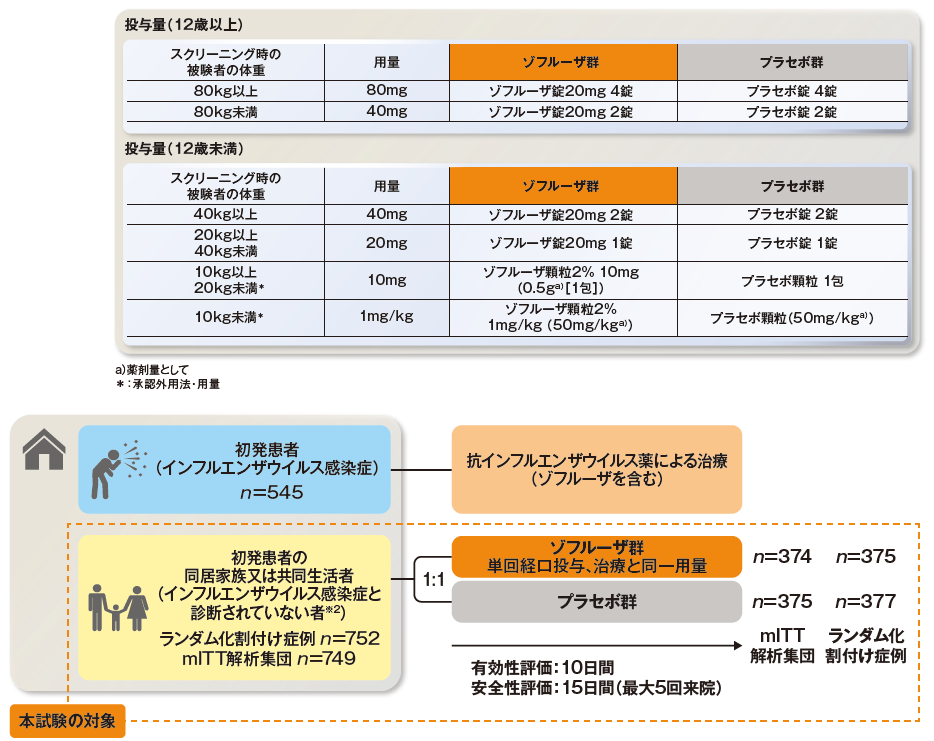
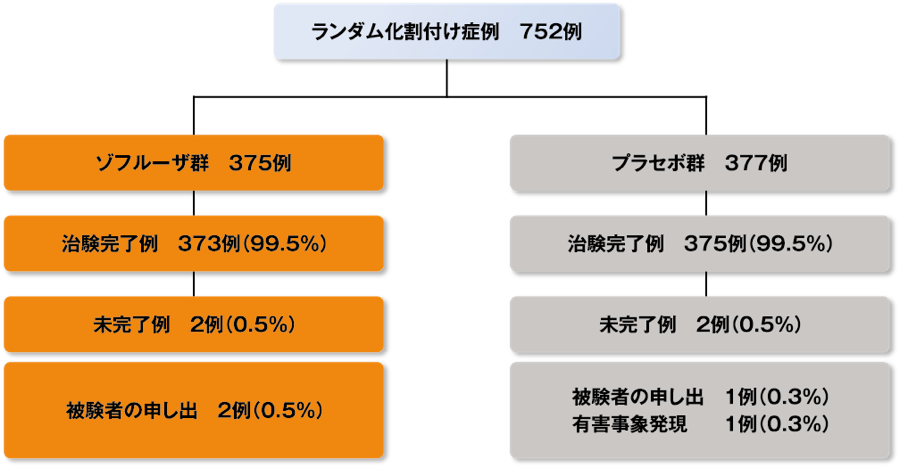
未完了例:ゾフルーザ群2例(被験者の申し出2例)、プラセボ群2例[被験者の申し出1例、有害事象発現1例(精神病性障害)]
- ※1mITT:modified intention-to-treat(ランダム化され、治験薬投与後に有効性データが観測された被験者からなる集団)
- ※2スクリーニング時の体温(腋窩温)が37.0℃未満、かつ、スクリーニング時にインフルエンザウイルス感染症を疑う症状(咳、喉の痛み、頭痛、鼻水/鼻づまり、熱っぽさ又は悪寒、筋肉又は関節の痛み、疲労感)を有さない。
6. 用法・用量(一部抜粋)
| 効能・効果 | 年齢 | 体重 | 用量 |
|---|---|---|---|
| 予防 | 成人及び 12歳以上の小児 |
80kg以上 | 20mg錠4錠又は顆粒8包(バロキサビル マルボキシルとして80mg) |
| 80kg未満 | 20mg錠2錠又は顆粒4包(バロキサビル マルボキシルとして40mg) | ||
| 12歳未満の小児 | 40kg以上 | 20mg錠2錠又は顆粒4包(バロキサビル マルボキシルとして40mg) | |
| 20kg以上40kg未満 | 20mg錠1錠又は顆粒2包(バロキサビル マルボキシルとして20mg) |
- 解析方法
-
〔有効性〕
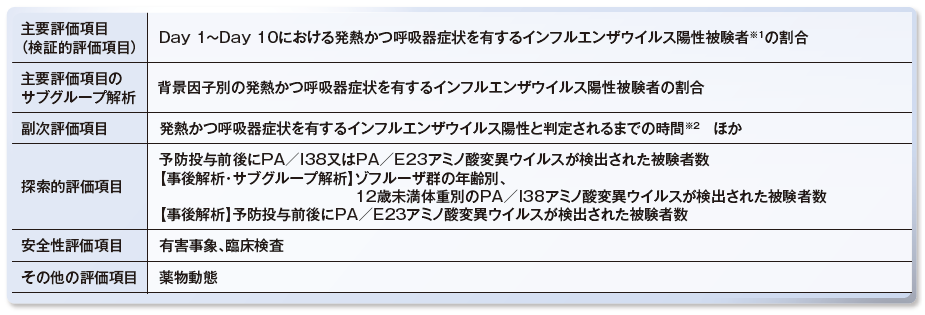
・有効性の主要な解析対象集団はmITT※3とした。
・主要評価項目の主要解析(検証的評価項目)として、発熱かつ呼吸器症状を有するインフルエンザウイルス陽性の有無を応答、割付け因子である初発患者の発症から被験者の同意取得までの時間(24時間未満、24時間以上)、初発患者のインフルエンザ治療薬(ゾフルーザ、ゾフルーザ以外)、被験者の年齢(12歳未満、12歳以上)を共変量とする修正ポアソン回帰(回帰パラメータの分散としてサンドイッチ推定量を用いる方法)を適用し、プラセボ群に対するゾフルーザ群の発症割合のリスク比を推定した上、その95%信頼区間、及びリスク比が1とする帰無仮説に対するp値を算出した。これにより、発熱かつ呼吸器症状を有するインフルエンザウイルス陽性率をゾフルーザ群とプラセボ群で比較した。
・主要評価項目の副次解析として、投与群ごとに、発熱かつ呼吸器症状を有するインフルエンザウイルス陽性率とその95%信頼区間をClopper-Pearson法にて算出した。
・主要評価項目の事前規定された背景因子別のサブグループ解析※4において、発熱かつ呼吸器症状を有するインフルエンザウイルス陽性被験者の割合を解析した。
・副次評価項目として、治験薬投与時点から発熱かつ呼吸器症状を有するインフルエンザウイルス陽性と判定されるまでの時間に対して、投与群ごとにKaplan-Meier法を用いて、発症率曲線を描いた。
・主要評価項目の副次解析、サブグループ解析及び副次評価項目においては、多重性の調整を実施しなかった。
〔安全性〕
安全性の解析は、安全性解析対象集団(ゾフルーザ群374例、プラセボ群375例)を対象とし、報告された有害事象は、MedDRA version 21.0を用いコード化し、器官別大分類及び基本語別に発現例数と発現率を投与群ごとに要約した。
- ※1体温(腋窩温)37.5℃以上、かつ被験者日記で評価したインフルエンザ症状のうち「咳」又は「鼻水/鼻づまり」のいずれかが「2:中程度」又は「3:重症」、かつRT-PCR法の結果インフルエンザウイルス陽性である被験者
- ※2体温(腋窩温)37.5℃以上を最初に観測した時点(時点1)、被験者日記で評価したインフルエンザ症状のうち「咳」又は「鼻水/鼻づまり」のいずれかが「2:中程度」又は「3:重症」を最初に観測した時点(時点2)が存在した場合、時点1と時点2のうち遅い方の時点を指す。インフルエンザウイルス陽性はRT-PCR法に基づいた。ただし、Day 1~Day 10において体温(腋窩温)37.5℃以上を観測しなかった、もしくは呼吸器症状を有さなかった被験者は打ち切りとして取り扱った。
- ※3mITT:modified intention-to-treat(ランダム化され、治験薬投与後に有効性データが観測された被験者からなる集団)
- ※4初発患者の年齢(6歳未満、6歳以上12歳未満、12歳以上)、初発患者のDay 1のウイルス力価(中央値5.5未満、中央値5.5以上)、初発患者の喫煙習慣の有無、初発患者のRT-PCRに基づくウイルス型/亜型(A/H1N1pdm、A/H3NX、B)、初発患者のワクチン接種の有無、被験者の年齢(12歳未満、12歳以上)、被験者のハイリスク因子の有無、被験者の喫煙習慣の有無、被験者のワクチン接種の有無
関連する使用上の注意
5. 効能・効果に関連する注意(一部抜粋)
- 5.2
-
小児に対する投与については、低年齢になるほど低感受性株の出現頻度が高くなる傾向が示されていることから、学会等から提唱されている最新のガイドライン等を参照し、慎重に検討すること。[1.2、5.4、5.6、18.3.1参照]
- 5.5
-
原則として、インフルエンザウイルス感染症を発症している患者の同居家族又は共同生活者のうち、インフルエンザウイルス感染症罹患時に、重症化のリスクが高いと判断される者※を対象とする。[1.1参照]
※ 高齢者(65歳以上)、慢性呼吸器疾患又は慢性心疾患患者、代謝性疾患患者(糖尿病等)等
- 5.6
-
小児に対する投与については、流行ウイルスの薬剤耐性情報に留意し、他の抗インフルエンザウイルス薬の使用を考慮した上で、慎重に検討すること。[5.2、18.3.1参照]
- 5.7
-
本剤のB型インフルエンザウイルス感染症に対する予防投与について、有効性を示すデータは限られていることを考慮した上で、本剤の投与を慎重に検討すること。[17.1.5参照]
9. 特定の背景を有する患者に関する注意(一部抜粋)
9.7 小児等
〈製剤共通〉
- 9.7.2
-
新生児や乳児ではビタミンK欠乏をきたすおそれがあり、本剤投与により出血傾向が発現するおそれがあるため、本剤投与前に国内ガイドラインに基づきビタミンK製剤が投与されていることを確認すること。ビタミンKの不足が予想される場合はビタミンK製剤をあらかじめ投与すること。また、患者の家族に対して、患者の状態を慎重に確認し、出血や意識障害等が認められた場合には医師に連絡するよう指導すること。[8.3、11.1.4参照]
- 9.7.3
-
小児に対しては、本剤を適切に経口投与できると判断された場合にのみ投与すること。
症例数
初発患者545例の同居家族又は共同生活者(被験者)752例がランダム化割付けされ、その内訳は、ゾフルーザ群375例、プラセボ群377例であった。
治験の完了例はゾフルーザ群373例、プラセボ群375例、未完了例は両群共に2例ずつであった。
ゾフルーザ群の1例、プラセボ群の1例は治験薬投与前に被験者の申し出により中止し、治験薬投与後はゾフルーザ群の1例が被験者の申し出により、プラセボ群の1例が有害事象発現により治験を中止した。
有効性の主要な解析対象集団であるmITT※1はゾフルーザ群374例、プラセボ群375例であり、主要評価項目に対する補足的解析で用いたPPS※2はゾフルーザ群370例、プラセボ群371例であった。有効性解析対象集団の採否に投与群間で大きな差はなかった。
安全性解析対象集団はゾフルーザ群374例、プラセボ群375例であった。
【治験の完了・未完了の構成】
- ※1mITT:modified intention-to-treat(ランダム化され、治験薬投与後に有効性データが観測された被験者からなる集団)
- ※2PPS:per protocol set(治験実施計画書適合集団)
背景因子
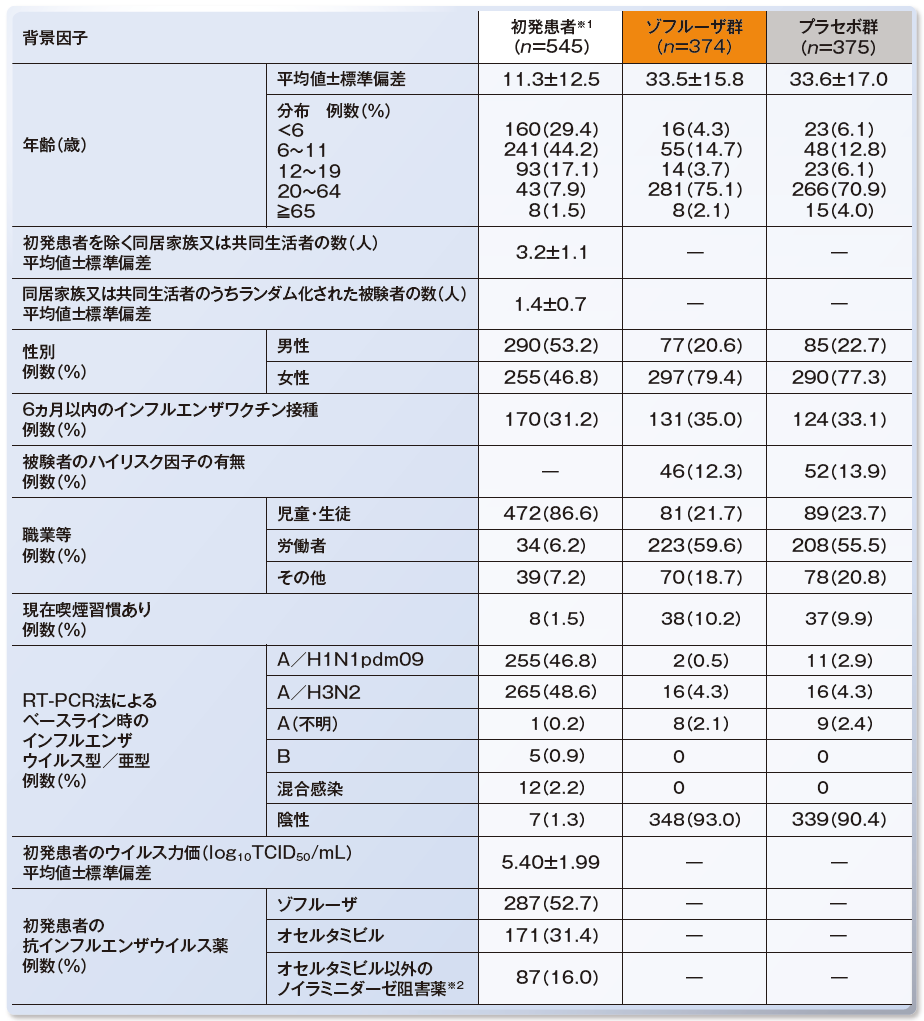
- ※1初発患者は同居家族又は共同生活者にランダム化を受けた被験者がいた患者であり、各家庭から登録された被験者ごとに計数された。抗インフルエンザウイルス薬投与後にRT-PCR法によりインフルエンザウイルス陽性を示した被験者に対応する初発患者114例から採取したベースライン時の検体について、ポリメラーゼ酸性蛋白質(PA)領域のヌクレオチド塩基配列決定を実施した。
- ※2ザナミビル、ラニナミビル(吸入)、ペラミビル(点滴静注)
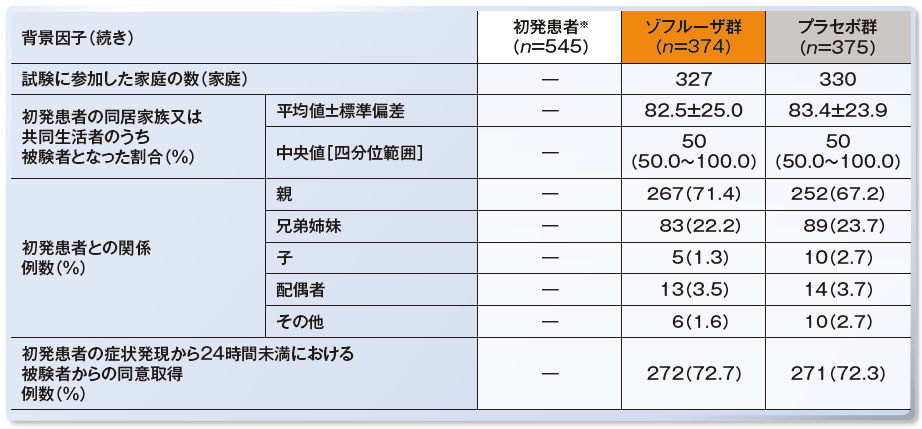
- ※初発患者は同居家族又は共同生活者にランダム化を受けた被験者がいた患者であり、各家庭から登録された被験者ごとに計数された。抗インフルエンザウイルス薬投与後にRT-PCR法によりインフルエンザウイルス陽性を示した被験者に対応する初発患者114例から採取したベースライン時の検体について、ポリメラーゼ酸性蛋白質(PA)領域のヌクレオチド塩基配列決定を実施した。
【主要評価項目/副次評価項目】
主要評価項目(主要解析、検証的評価項目)
プラセボ群に対するゾフルーザ群の発症割合の調整リスク比は0.14[95%信頼区間:0.06,0.30]であり、ゾフルーザ群のDay 1~Day 10における発熱かつ呼吸器症状を有するインフルエンザウイルス陽性被験者※1の割合はプラセボ群と比較して、有意に低いことが検証された(修正ポアソン回帰※2、p<0.0001)。
主要評価項目(副次解析)、副次評価項目
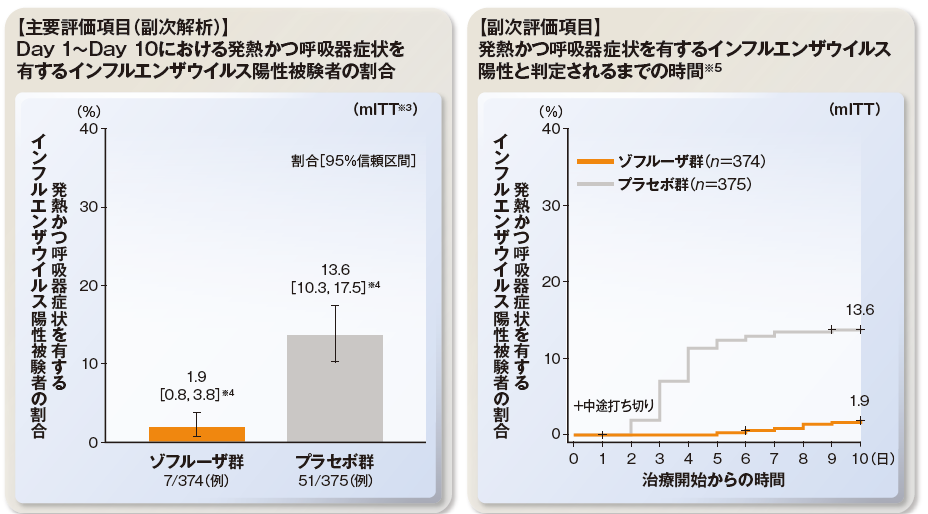
- ※1体温(腋窩温)37.5℃以上、かつ被験者日記で評価したインフルエンザ症状のうち「咳」又は「鼻水/鼻づまり」のいずれかが「2:中程度」又は「3:重症」、かつRT-PCR法の結果インフルエンザウイルス陽性である被験者
- ※2割付け因子[初発患者の発症から被験者の同意取得までの時間(24時間未満、24時間以上)、初発患者のインフルエンザ治療薬(ゾフルーザ、ゾフルーザ以外、未治療)、被験者の年齢(連続変数)]を共変量とする修正ポアソン回帰
- ※3mITT:modified intention-to-treat(ランダム化され、治験薬投与後に有効性データが観測された被験者からなる集団)
- ※4Clopper-Pearson法
- ※5体温(腋窩温)37.5℃以上を最初に観測した時点(時点1)、被験者日記で評価したインフルエンザ症状のうち「咳」又は「鼻水/鼻づまり」のいずれかが「2:中程度」又は「3:重症」を最初に観測した時点(時点2)が存在した場合、時点1と時点2のうち遅い方の時点を指す。インフルエンザウイルス陽性はRT-PCR法に基づいた。ただし、Day 1~Day 10において体温(腋窩温)37.5℃以上を観測しなかった、もしくは呼吸器症状を有さなかった被験者は打ち切りとして取り扱った。
【主要評価項目 サブグループ解析】
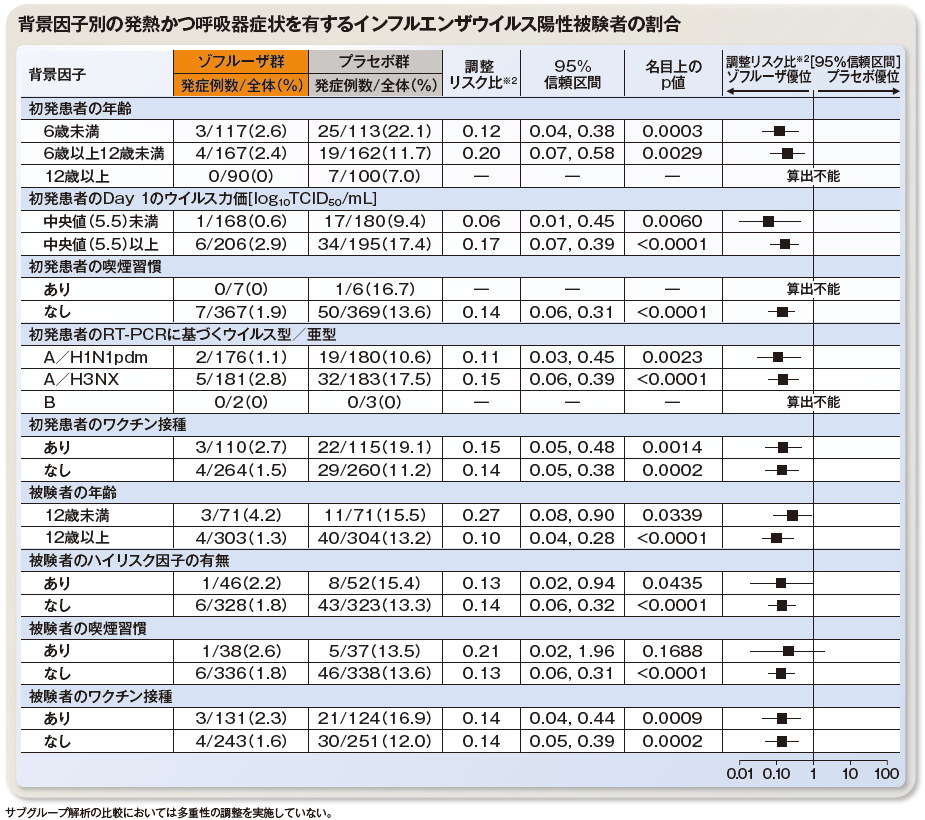
- ※1体温(腋窩温)37.5℃以上、かつ被験者日記で評価したインフルエンザ症状のうち「咳」又は「鼻水/鼻づまり」のいずれかが「2:中程度」又は「3:重症」、かつRT-PCR法の結果インフルエンザウイルス陽性である被験者
- ※2割付け因子[初発患者の発症から被験者の同意取得までの時間(24時間未満、24時間以上)、初発患者のインフルエンザ治療薬(ゾフルーザ、ゾフルーザ以外)、被験者の年齢(12歳未満、12歳以上)]を共変量とする修正ポアソン回帰
【探索的評価項目】
評価項目には、事後解析データが含まれておりますが、承認審査の過程で提出し当局に評価されております。
耐性に関する情報提供は適正使用上重要と判断したため紹介します。
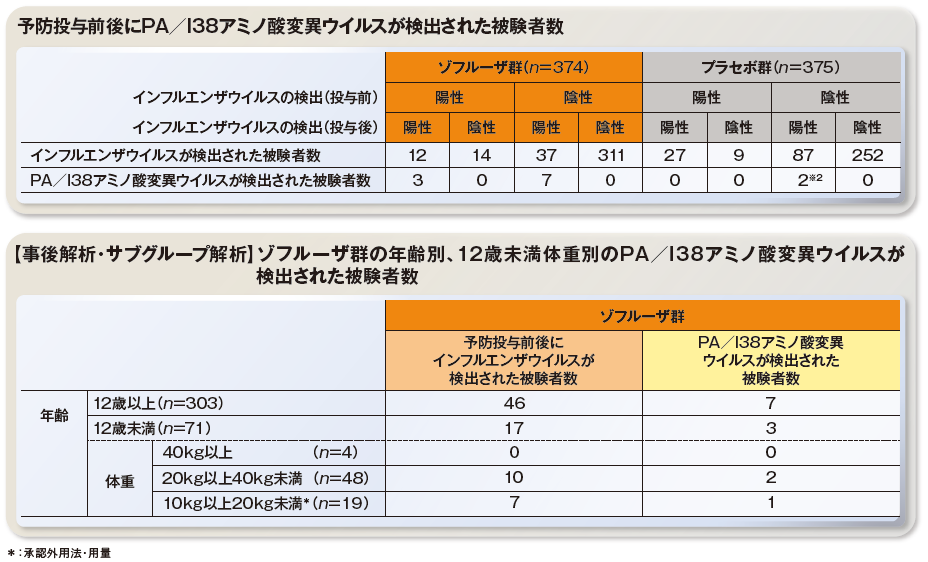
- ※1バロキサビル マルボキシル活性体の結合標的部位であるポリメラーゼ酸性蛋白質領域のPA/I38のアミノ酸変異
- ※2発症患者をゾフルーザで治療し、その過程でPA/I38アミノ酸変異ウイルスが検出された。
ゾフルーザ群374例中、予防投与前後に63例でインフルエンザウイルスが検出され、このうち5例でPA/E23アミノ酸変異ウイルスが認められた。
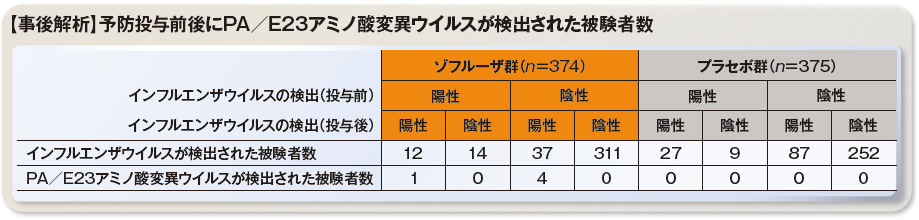
- ※3 バロキサビル マルボキシル活性体の結合標的部位であるポリメラーゼ酸性蛋白質領域のPA/I38のアミノ酸変異
安全性
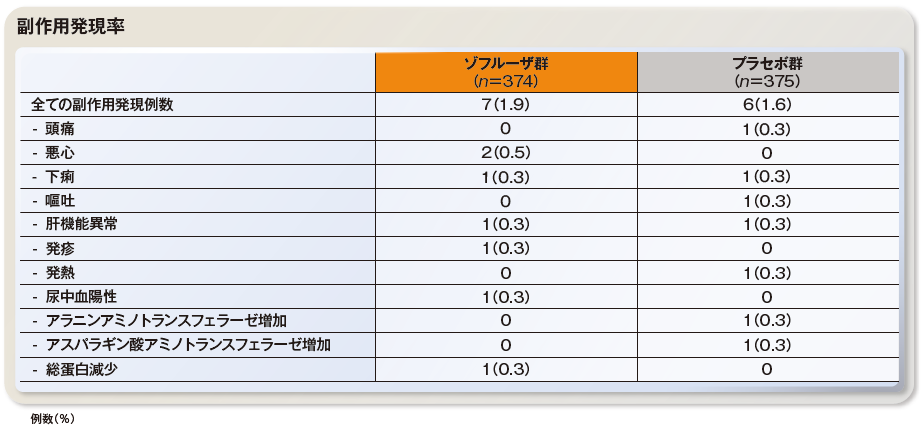
副作用はゾフルーザ群で374例中7例(1.9%)に7件、プラセボ群で375例中6例(1.6%)に7件発現した。
副作用の内訳は、ゾフルーザ群で悪心が2例(0.5%)、下痢、肝機能異常、発疹、尿中血陽性、総蛋白減少が各1例(0.3%)、プラセボ群で頭痛、下痢、嘔吐、肝機能異常、発熱、アラニンアミノトランスフェラーゼ増加、アスパラギン酸アミノトランスフェラーゼ増加が各1例(0.3%)であった。
本試験においてゾフルーザ群、プラセボ群のいずれの群でも死亡例、重篤な副作用、中止に至った副作用は認められなかった。
References
1) 社内資料(予防投与試験)[効能追加承認時評価資料]
2) Ikematsu H, et al. N Engl J Med. 2020; 383: 309-320.
本研究は塩野義製薬の支援により行われた。本論文の著者に塩野義製薬の社員を含む。